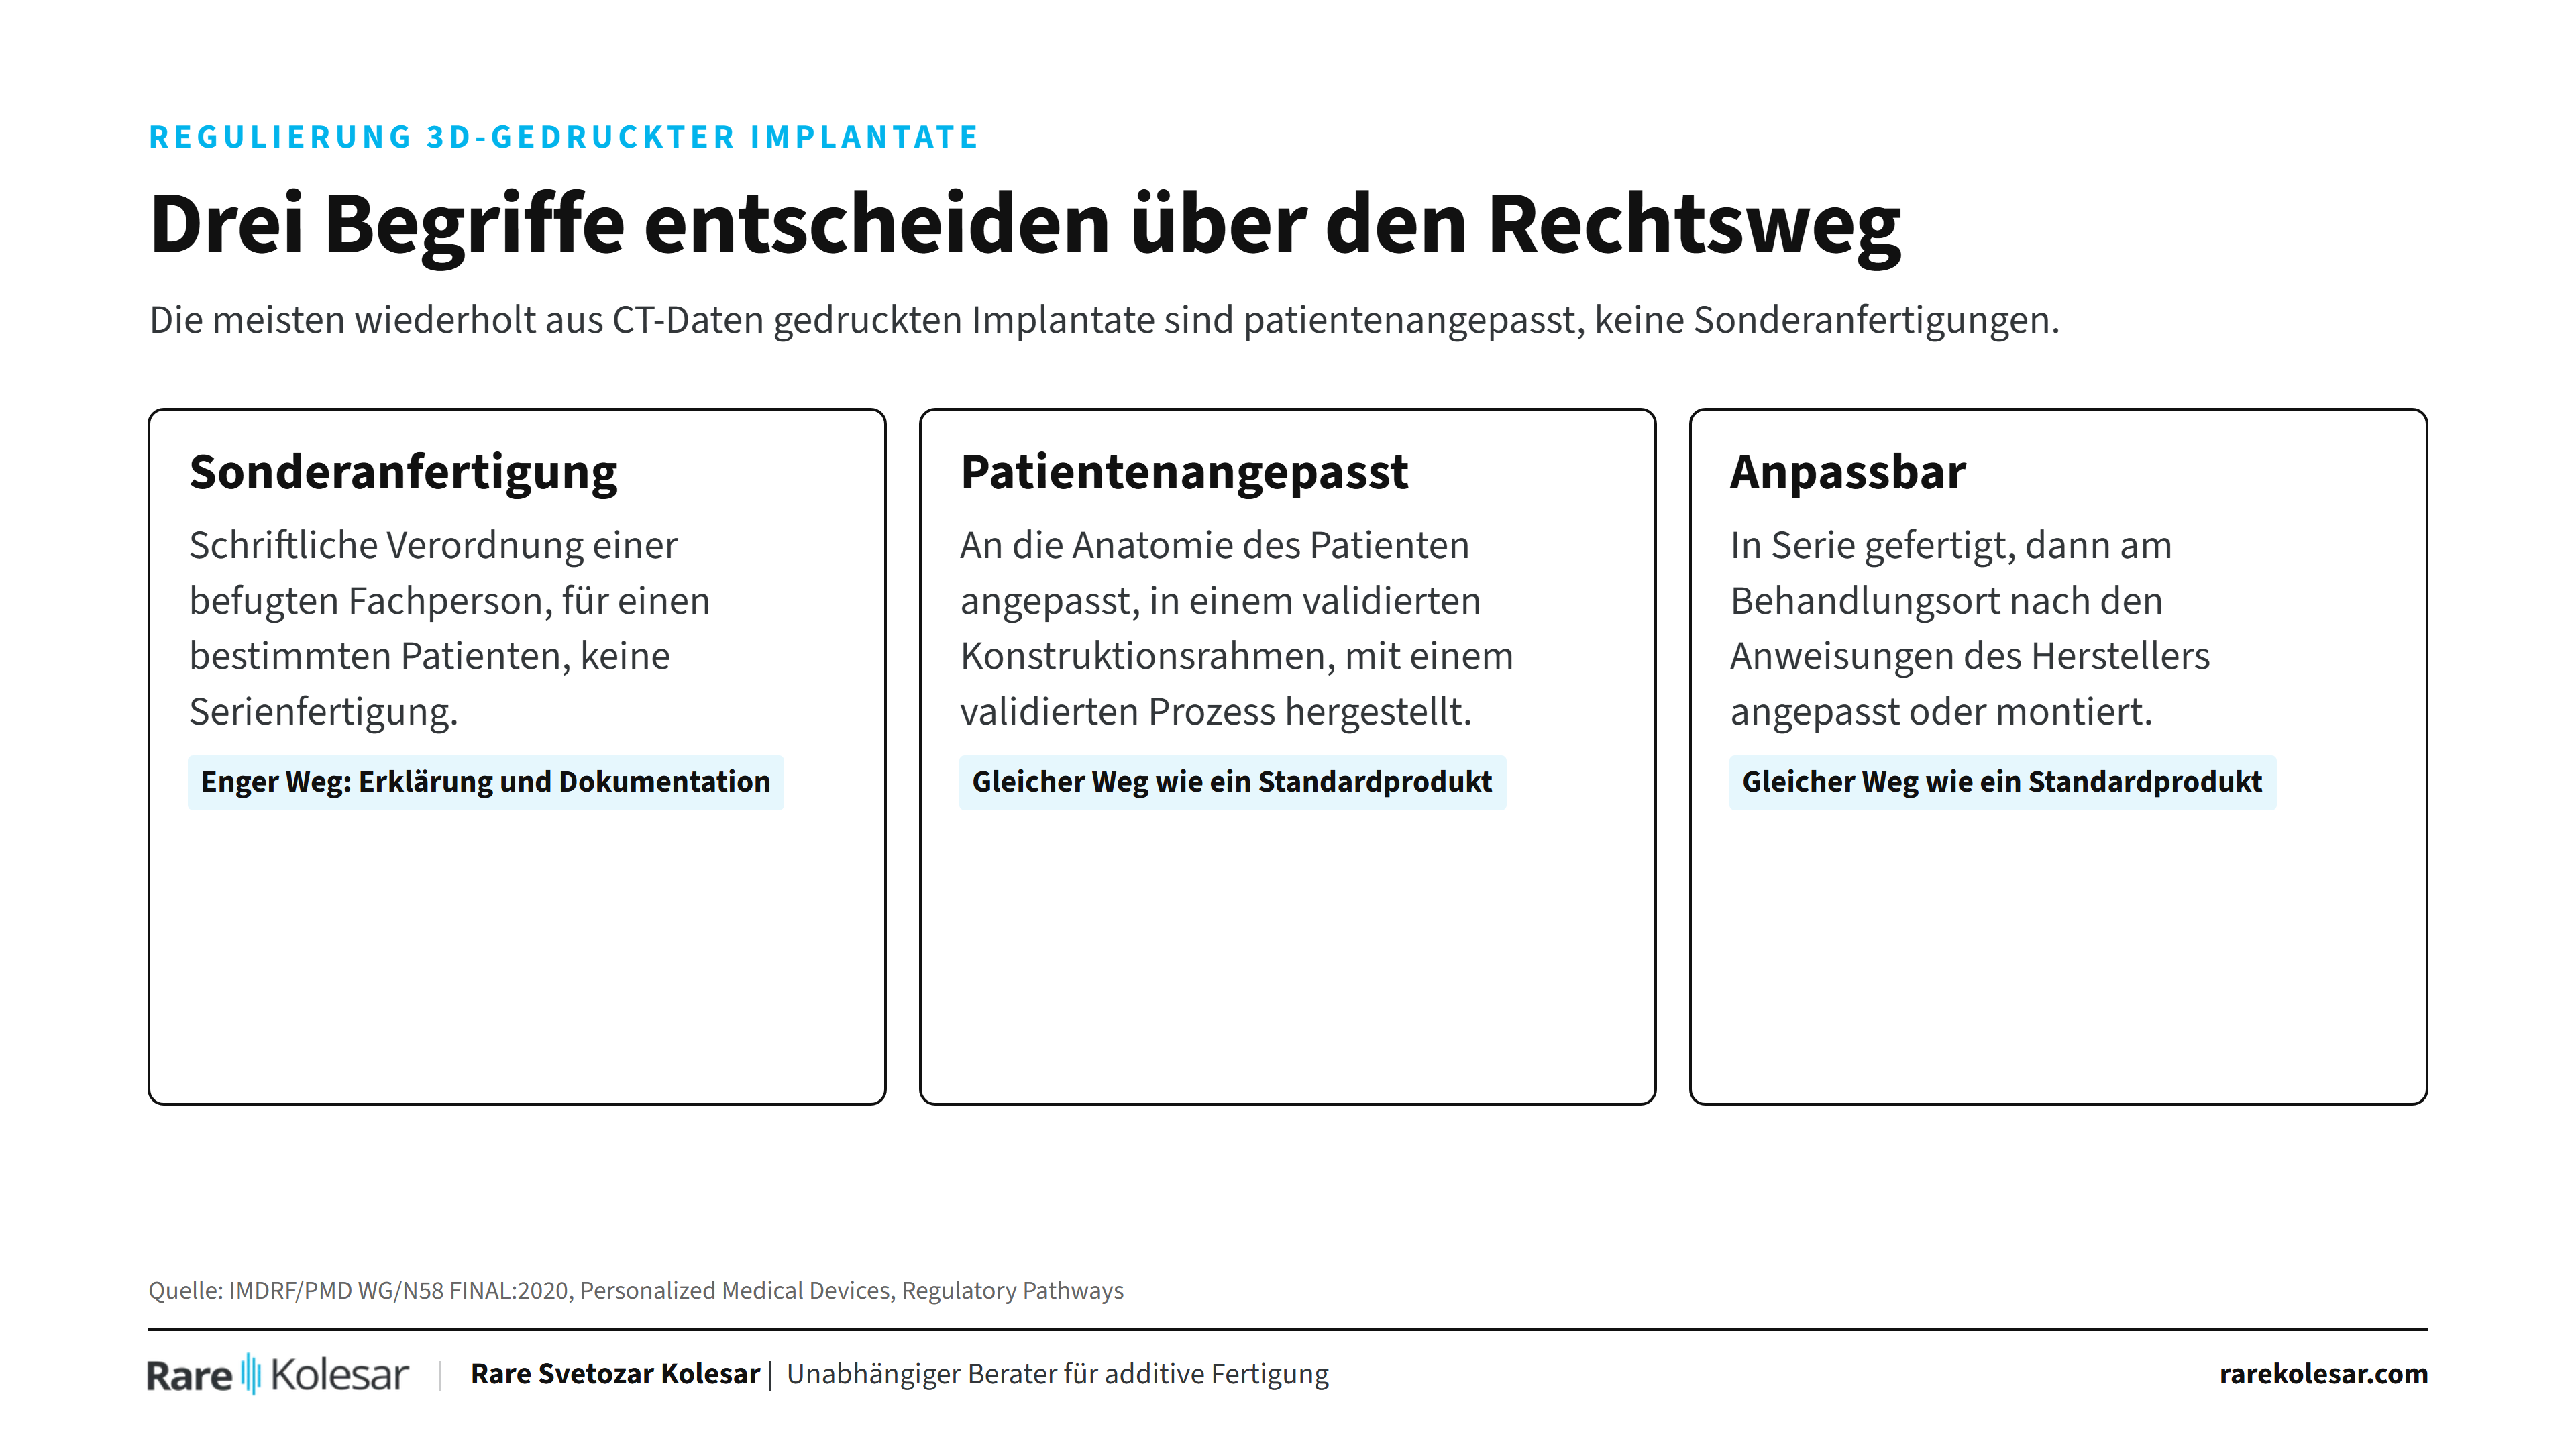
- Jede Behörde, die wir geprüft haben, unterscheidet drei Dinge, die oft alle als „individuell“ bezeichnet werden: eine Sonderanfertigung (ein Patient, schriftliche Verordnung, keine Serienfertigung), ein patientenangepasstes Produkt (an die Anatomie des Patienten angepasst, innerhalb eines validierten Konstruktionsrahmens) und ein anpassbares Produkt (am Behandlungsort angepasst). Die meisten 3D-gedruckten Implantate, die wiederholt aus CT-Daten hergestellt werden, sind rechtlich patientenangepasst und keine Sonderanfertigungen.
- Die Sonderanfertigung ist der enge Weg. Patientenangepasste Produkte durchlaufen denselben Zulassungsweg wie gewöhnliche Medizinprodukte.
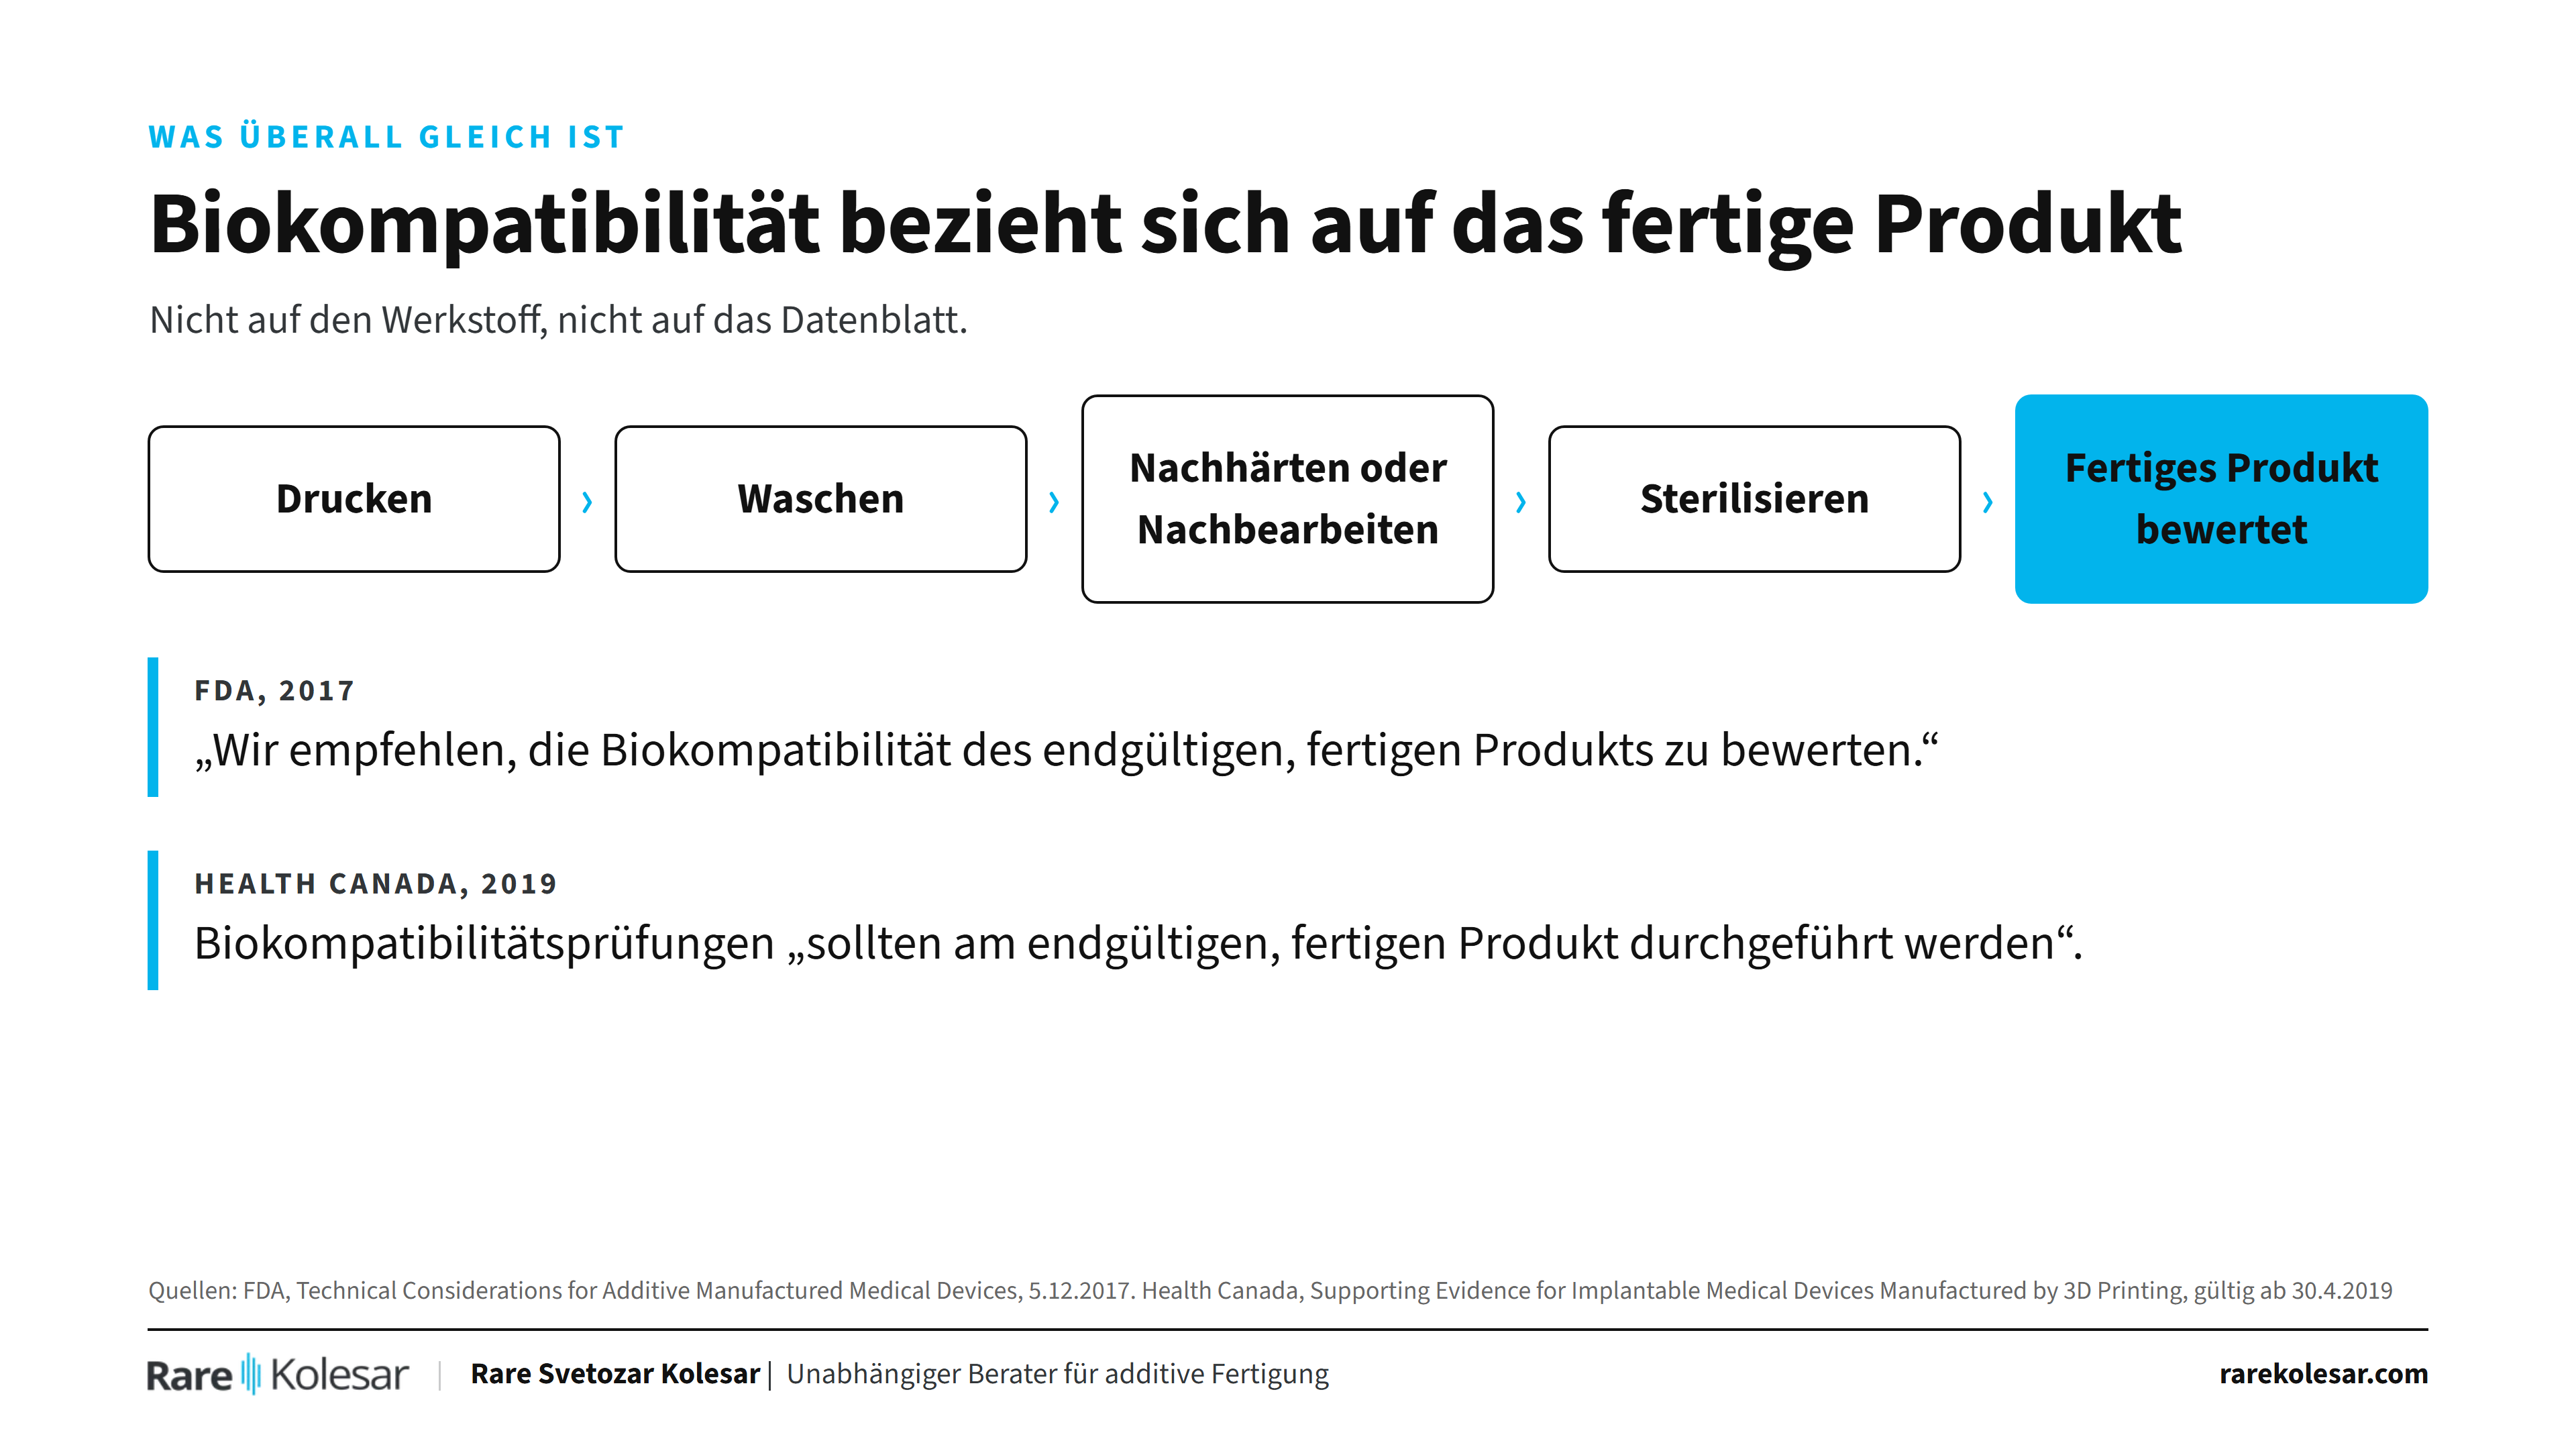
- Kein Weg umgeht die Biokompatibilität. Die FDA und Health Canada halten beide schriftlich fest, dass die Biokompatibilität am endgültigen, fertigen Produkt bewertet werden soll, also nach Druck, Reinigung, Nachbearbeitung und Sterilisation.
- Wir haben die Regeln für die EU und den EWR, die Schweiz, Großbritannien, Serbien, Bosnien und Herzegowina, die USA, Kanada, Brasilien, China, Japan, Indien (nur Definition) und Australien geprüft. Für andere Länder führen wir auf, was wir nicht bestätigen konnten, statt zu raten.
Dieser Artikel ergänzt Biokompatible Werkstoffe und reale Anwendungen in der Chirurgie, in dem erklärt wird, was Biokompatibilität bedeutet, und reale klinische Beispiele gezeigt werden. Hier ist die Frage enger gefasst: In welche rechtliche Kategorie fällt ein gedrucktes Implantat, Land für Land.
Drei Begriffe, die alles entscheiden
Das International Medical Device Regulators Forum (IMDRF) hat 2020 gemeinsame Definitionen veröffentlicht (Dokument IMDRF/PMD WG/N58 FINAL:2020). Die meisten Behörden folgen heute derselben Logik:
| Kategorie | Was es ist | Typisches Beispiel | Üblicher Rechtsweg |
|---|---|---|---|
| Sonderanfertigung | Auf schriftliche Anforderung einer befugten Fachperson für einen bestimmten Patienten hergestellt, wenn kein anderes Produkt den Bedarf deckt | Eine einmalige Rekonstruktion bei einem seltenen Defekt | Eigener, leichterer Weg mit Erklärung und Dokumentation |
| Patientenangepasst | Innerhalb eines festgelegten Konstruktionsrahmens an die Anatomie des Patienten angepasst, mit einem validierbaren Prozess hergestellt | Schädelplatten, Schneidschablonen, Acetabulumkomponenten, in Serie aus CT-Daten gefertigt | Wie bei einem Standardprodukt: Zertifizierung, Freigabe oder Registrierung |
| Anpassbar | In Serie gefertigt, dann am Behandlungsort nach den Anweisungen des Herstellers angepasst oder montiert | Während der Operation gebogene Platten | Wie bei einem Standardprodukt |
Warum das für jeden wichtig ist, der einen Drucker in einer Klinik oder einem Labor betreibt: Sobald Sie dieselbe Art von Implantat immer wieder mit einem validierten Arbeitsablauf herstellen, befinden Sie sich in der Regel nicht mehr in der Kategorie Sonderanfertigung, selbst wenn jedes Bauteil ein Einzelstück ist.
Was überall gleich ist: Biokompatibilität des fertigen Produkts
Jede der unten aufgeführten Rechtsordnungen erwartet eine biologische Beurteilung auf Grundlage der Normenreihe ISO 10993, und zwei Behörden sagen sehr deutlich, was beurteilt wird:
- FDA (USA), Technical Considerations for Additive Manufactured Medical Devices, 5. Dezember 2017: „Wir empfehlen, die Biokompatibilität des endgültigen, fertigen Produkts zu bewerten.“ Die Leitlinie nennt Additive, Katalysatoren, Binde- und Härtungsmittel sowie nicht ausgehärtete Monomere als Chemikalien, die Aufmerksamkeit erfordern.
- Health Canada, Supporting Evidence for Implantable Medical Devices Manufactured by 3D Printing, gültig ab 30. April 2019: Biokompatibilitätsprüfungen „sollten am endgültigen, fertigen Produkt durchgeführt werden“, und Nachweise von einem früher zugelassenen, nicht gedruckten Produkt gelten „im Allgemeinen nicht als ausreichend“.
In der Praxis bedeutet das: Ein Werkstoffdatenblatt, ein Harzzertifikat oder eine Erklärung nach USP Class VI ist der Punkt, an dem die Fragen beginnen, nicht der, an dem sie enden. Waschen, Nachhärten, Pulverwiederverwendung und Sterilisation verändern alle, was am Ende in den Patienten gelangt.
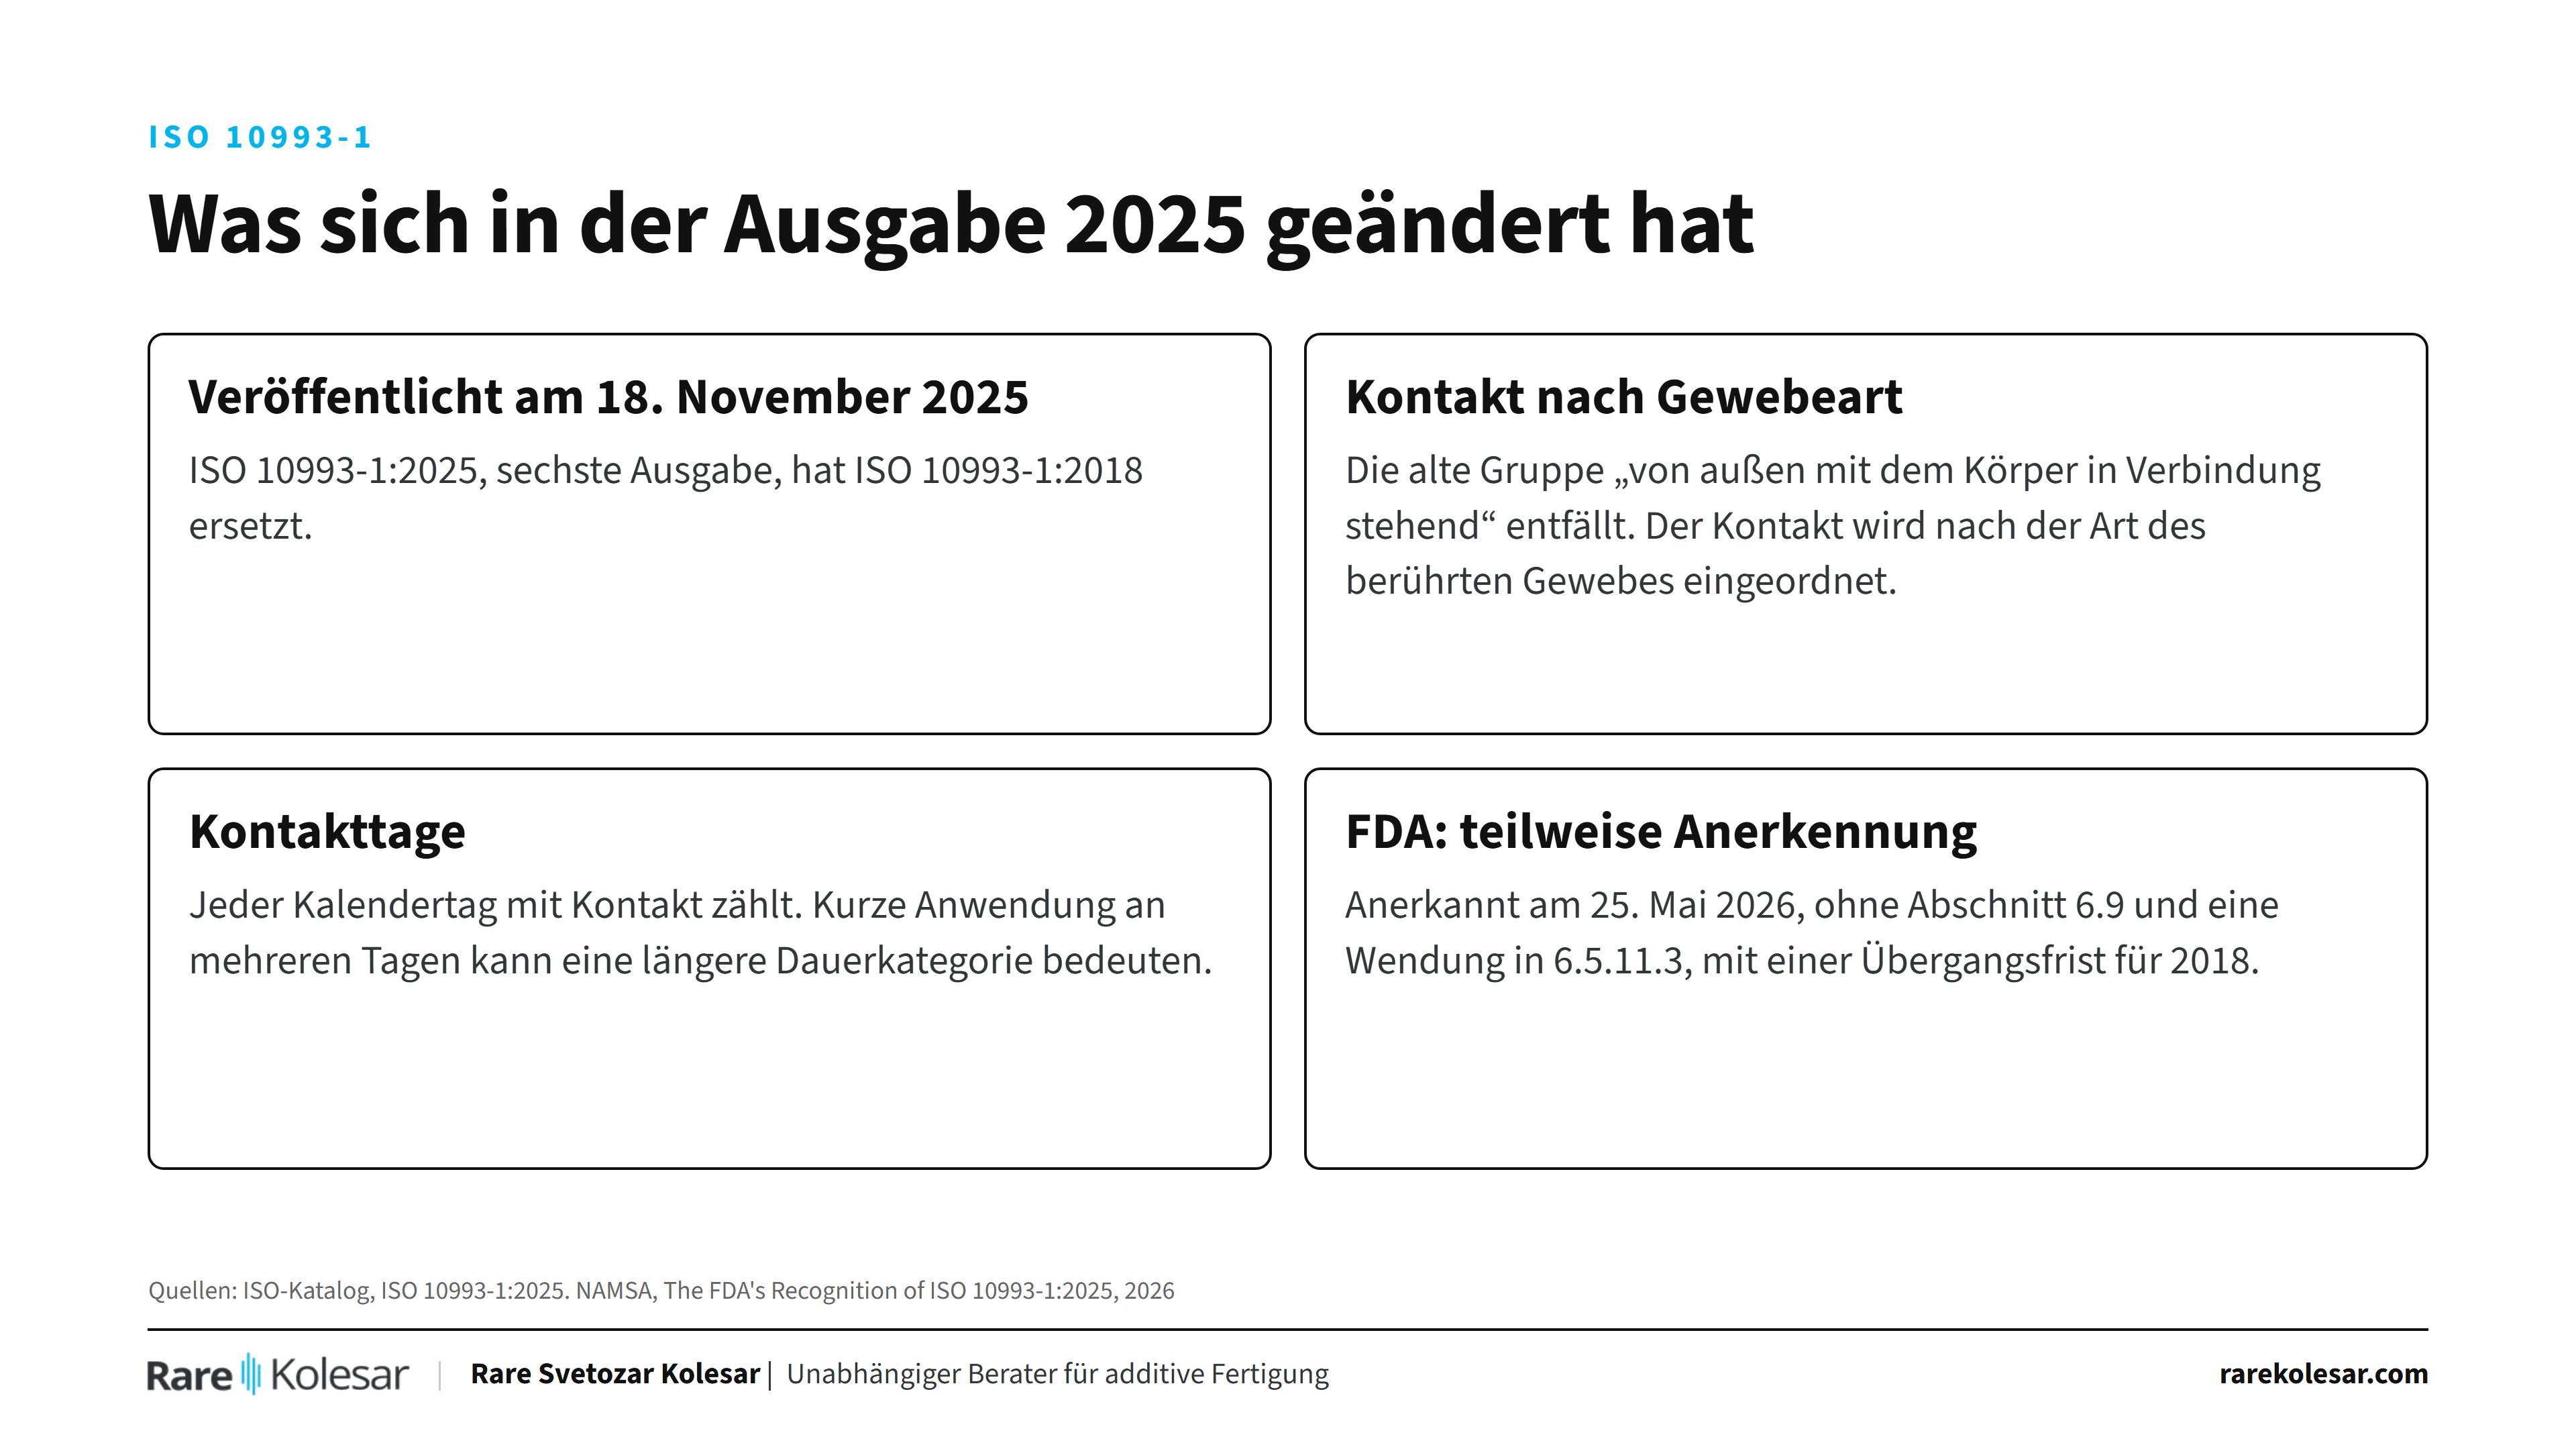
Die zentrale Norm hat sich kürzlich geändert. ISO 10993-1:2025 (sechste Ausgabe) wurde am 18. November 2025 veröffentlicht und hat ISO 10993-1:2018 ersetzt. Am 25. Mai 2026 hat die FDA sie teilweise anerkannt, mit Ausnahme der Wendung „consumer products or“ in Abschnitt 6.5.11.3 und des Abschnitts 6.9 (biologische Risikoabschätzung), mit einer Übergangsfrist für die Ausgabe von 2018.
Europa
Europäische Union und EWR
Die Verordnung (EU) 2017/745 (MDR) gilt in allen EU-Mitgliedstaaten, einschließlich Rumänien, Kroatien und Slowenien, sowie in den EWR-Staaten.
- Sonderanfertigung (Artikel 2 Nummer 3): nach schriftlicher Verordnung einer befugten Person angefertigt, die unter ihrer Verantwortung spezifische Auslegungsmerkmale angibt, und ausschließlich für einen bestimmten Patienten bestimmt. Serienmäßig hergestellte Produkte, die angepasst werden, und Produkte, die in industriellen Verfahren nach schriftlicher Verordnung serienmäßig hergestellt werden, sind keine Sonderanfertigungen.
- Weg (Artikel 52 Absatz 8 und Anhang XIII): keine CE-Kennzeichnung. Der Hersteller stellt für jedes Produkt eine Erklärung aus und hält eine Dokumentation für die Behörden bereit (mindestens 10 Jahre, bei implantierbaren Produkten 15 Jahre).
- Implantierbare Sonderanfertigungen der Klasse III benötigen zusätzlich eine Benannte Stelle: eine Bewertung des Qualitätsmanagementsystems nach Anhang IX Kapitel I oder nach Anhang XI Teil A.
- Patientenangepasste Produkte durchlaufen den normalen Weg zur CE-Kennzeichnung.
- Kliniken, die eigene Produkte herstellen, können die Ausnahme für Gesundheitseinrichtungen nach Artikel 5 Absatz 5 nutzen, wenn das Produkt nicht an eine andere juristische Person weitergegeben wird, die Klinik ein geeignetes Qualitätsmanagementsystem betreibt und begründet, dass kein gleichwertiges Produkt auf dem Markt den Bedarf der Patienten deckt.
- Leitlinien: MDCG 2021-3 (Fragen und Antworten zu Sonderanfertigungen) und MDCG 2023-1 (Ausnahme für Gesundheitseinrichtungen).
Ein veröffentlichtes Beispiel für die Umsetzung: Das Universitätsklinikum Parma hat sich beim italienischen Gesundheitsministerium als Hersteller von Sonderanfertigungen registriert und seine intern 3D-gedruckten Gefäßplanungsmodelle nach der MDR als Produkte der Klasse I eingestuft (Diagnostics, 2025).
Schweiz
Die Medizinprodukteverordnung (MepV) folgt der Logik der EU. Artikel 10 legt fest, dass Sonderanfertigungen Anhang XIII der EU-MDR unterliegen und dass Hersteller implantierbarer Sonderanfertigungen der Klasse III zusätzlich ein Konformitätsbewertungsverfahren nach Anhang IX Kapitel I oder Anhang XI Teil A durchführen müssen.
Großbritannien
In Großbritannien gelten die UK Medical Devices Regulations 2002. Laut der am 20. Juli 2026 aktualisierten Leitlinie der MHRA gilt:
- Eine Sonderanfertigung wird nach schriftlicher Verordnung eines registrierten Arztes oder einer anderen befugten Fachperson ausschließlich für einen Patienten hergestellt. Serienmäßig hergestellte Produkte, die von einer Fachperson angepasst werden, sind keine Sonderanfertigungen.
- Sonderanfertigungen benötigen keine UKCA-Kennzeichnung und keine Approved Body.
- Für Produkte, die der Klasse IIa, IIb oder III angehören würden, oder für aktive implantierbare Produkte stellt der Hersteller eine Erklärung aus. Auf dem Etikett muss „custom-made device“ stehen.
- Der Hersteller oder die UK Responsible Person muss sich vor dem Inverkehrbringen bei der MHRA registrieren und eine Überwachung nach dem Inverkehrbringen betreiben.
- In Nordirland gelten gesonderte Regeln.
Serbien
Das serbische Gesetz über Medizinprodukte (Zakon o medicinskim sredstvima, Amtsblatt der Republik Serbien Nr. 105/2017) trat am 1. Dezember 2017 in Kraft und wird seit dem 1. Dezember 2018 angewendet.
- Es kennt die Sonderanfertigung: auf Anordnung einer entsprechenden Fachperson aus dem Gesundheitswesen angefertigt, die deren Auslegungsmerkmale für einen bestimmten Patienten festlegt. Serienmäßig hergestellte Produkte, die an die Bedürfnisse einer Fachperson angepasst werden, sind keine Sonderanfertigungen.
- Das serbische Gesundheitsministerium erteilt die Genehmigung zur Herstellung einer Sonderanfertigung für einen bestimmten Patienten.
- Das Gesetz hat die serbischen Regeln an die früheren EU-Richtlinien (93/42/EWG, 90/385/EWG, 98/79/EG) angeglichen, nicht an die MDR.
- Eine spezielle Regelung für den 3D-Druck gibt es nicht. Es gelten die allgemeinen grundlegenden Anforderungen und die harmonisierten Normen ISO 10993.
Bosnien und Herzegowina
- Das gesamtstaatliche Gesetz über Arzneimittel und Medizinprodukte (Amtsblatt von BiH Nr. 58/08) und das Regelwerk über Medizinprodukte (Amtsblatt von BiH Nr. 4/10) definieren eine Sonderanfertigung als ein Produkt, das nach den schriftlichen Anweisungen einer entsprechenden Fachperson für einen einzelnen Patienten hergestellt wird.
- Auf dem Etikett muss „urađeno po narudžbi“ (auf Bestellung angefertigt) stehen.
- Eine gesonderte Regelung für 3D-gedruckte Produkte haben wir nicht gefunden.
- Die Republika Srpska hat 2022 ein eigenes Gesetz über Arzneimittel und Medizinprodukte verabschiedet. Das Büro des Hohen Repräsentanten und die EU-Delegation erklärten, dass es gegen gesamtstaatliches Recht verstößt. Hersteller sollten daher die aktuelle Rechtslage prüfen, bevor sie sich darauf stützen.
Nordamerika
Vereinigte Staaten
- Custom-Device-Ausnahme (Abschnitt 520(b) des Federal Food, Drug, and Cosmetic Act): sehr eng. Patientenangepasste Produkte fallen nicht darunter, selbst wenn sie als individualisiert vermarktet werden.
- Patientenangepasste Produkte durchlaufen 510(k), De Novo oder PMA, wobei die Bandbreite der Variation als Konstruktionsrahmen (Design Envelope) festgelegt wird.
- Leitlinie zur additiven Fertigung: Technical Considerations for Additive Manufactured Medical Devices, 5. Dezember 2017. Sie behandelt patientenangepasste Konstruktion, Bildgebung, Dateikonvertierung, Werkstoffkontrollen, Nachbearbeitung und Prüfung des fertigen Produkts.
- Leitlinie zur Biokompatibilität: Use of International Standard ISO 10993-1, endgültige Fassung vom 8. September 2023.
- ISO 10993-1:2025: am 25. Mai 2026 teilweise anerkannt.
- Beispiel: Im April 2024 gab ein Hersteller die FDA-510(k)-Freigabe eines Systems zum Drucken patientenspezifischer Schädelimplantate aus PEEK bekannt, das die Planungssoftware, den Drucker und den implantierbaren Werkstoff als einen validierten Arbeitsablauf umfasst.
Kanada
- Sonderanfertigungen werden nach Teil 2 der Medical Devices Regulations (SOR/98-282) behandelt, der auch den Sonderzugang regelt, und nicht im gewöhnlichen Lizenzierungsverfahren.
- Implantierbare Produkte der Klassen III und IV, die im 3D-Druck hergestellt werden, werden nach Teil 1 lizenziert und müssen der Leitlinie Supporting Evidence for Implantable Medical Devices Manufactured by 3D Printing (gültig ab 30. April 2019) folgen. Sie verlangt Prüfungen am endgültigen, fertigen Produkt nach allen Nachbearbeitungsschritten, der Reinigung und der Sterilisation sowie eine Validierung, wie genau ein patientenangepasstes Produkt die Patientenbilder wiedergibt.
- Die Leitlinie schließt Sonderanfertigungen, anatomische Modelle und biogedruckte Produkte mit lebenden Zellen aus.
Süd- und Mittelamerika
Brasilien
Die ANVISA-Resolution RDC Nr. 305 vom 24. September 2019 regelt personalisierte Medizinprodukte und unterscheidet Sonderanfertigungen (sob medida), patientenspezifische (paciente-específico) und anpassbare Produkte.
- Sonderanfertigungen benötigen keine Produktregistrierung, Hersteller oder Importeure von Sonderanfertigungen der Klassen III und IV benötigen jedoch eine vorherige Genehmigung (anuência), und jedes hergestellte Produkt muss gemeldet werden.
- Patientenspezifische Produkte werden wie Standardprodukte registriert.
- Die ANVISA stellt fest, dass die additive Fertigung ein Herstellungsverfahren ist und ein Produkt für sich allein nicht zu einem personalisierten Produkt macht.
- Die allgemeine Registrierungsregel ist RDC 751/2022. RDC 305/2019 wurde seit 2019 geändert, prüfen Sie daher die konsolidierte Fassung auf der Website der ANVISA.
Mexiko und das übrige Lateinamerika
Für Mexiko (COFEPRIS) sowie für Argentinien, Chile, Kolumbien, Peru, Uruguay, Ecuador, Venezuela, Bolivien, Paraguay, Guatemala, Honduras, El Salvador, Nicaragua, Costa Rica, Panama, Kuba, die Dominikanische Republik oder die Karibikstaaten konnten wir keine spezifische Regelung zu 3D-gedruckten Sonderanfertigungen oder patientenangepassten Produkten aus einer Primärquelle bestätigen. Klinische Arbeit gibt es durchaus: Eine klinische Studie zu 3D-gedruckten Schädelimplantaten aus PEEK ist mit einem Prüfzentrum in Guadalajara, Mexiko, registriert (NCT06782711).
Asien
China
Die National Medical Products Administration (NMPA) und die National Health Commission haben am 26. Juni 2019 die Provisions on the Supervision and Administration of Customized Medical Devices (Trial) erlassen. Sie gelten seit dem 1. Januar 2020.
- Ein individualisiertes Produkt (customized device) wird für einen bestimmten Patienten mit einer seltenen, besonderen Erkrankung hergestellt, wenn kein auf dem Markt erhältliches Produkt den Bedarf deckt. Es wird im Einzelfall bei der Aufsichtsbehörde der Provinz angemeldet, gemeinsam von Hersteller und Klinik.
- Nur Kliniken der Stufe III (höchste Stufe) mit entsprechender klinischer Kompetenz dürfen individualisierte Produkte einsetzen.
- Der Hersteller muss bereits eine Registrierungsbescheinigung und eine Herstellungserlaubnis für dieselbe Art von Serienprodukt besitzen.
- Lohnfertigung ist verboten, und individualisierte Produkte dürfen nicht in Massenmedien beworben werden.
- Aufzeichnungen zu implantierbaren individualisierten Produkten müssen dauerhaft aufbewahrt werden, und es wird ein Jahresbericht eingereicht.
- Patientenangepasste Produkte (genannte Beispiele: Zahnprothesen, Orthokeratologie-Linsen, orthopädische Führungsschablonen) sind ausgenommen und durchlaufen die gewöhnliche Registrierung.
- Produkte, die Arzneimittel oder lebende Zellen und Gewebe enthalten, sind ausgenommen.
Japan
Nach dem Act on Securing Quality, Efficacy and Safety of Products Including Pharmaceuticals and Medical Devices (PMD Act) benötigen Implantate eine Marktzulassung. Das Ministry of Health, Labour and Welfare hat am 25. September 2015 die Notification 0925 No. 1 veröffentlicht, mit einer Leitlinie zur Bewertung orthopädischer Sonderanfertigungen, die durch additive Fertigung aus Bilddaten des Patienten hergestellt werden. Die Implantate entstehen, indem eine zugelassene Basiskonstruktion an den Knochen eines Patienten angepasst wird. Der Hersteller muss bewerten, wie sich die Individualisierung auf die mechanische und biologische Sicherheit auswirkt. Die Leitlinie ist keine rechtliche Norm, und eine frühzeitige Konsultation der PMDA wird empfohlen.
Südkorea
Laut einer Präsentation einer IMDRF-Arbeitsgruppe vom März 2018 enthielt das koreanische Recht zu diesem Zeitpunkt keine Definitionen für Sonderanfertigungen oder patientenspezifische Produkte, das Ministry of Food and Drug Safety (MFDS) verfügte jedoch über eine Richtlinie zur Prüfung und Zulassung patientenangepasster Produkte aus 3D-Druckern. Ob sich die gesetzlichen Definitionen seitdem geändert haben, konnten wir nicht bestätigen.
Indien
Die Medical Devices Rules, 2017 definieren ein Medizinprodukt als Sonderanfertigung (Rule 3(r)): nach schriftlicher Verordnung eines registrierten, im jeweiligen Gebiet spezialisierten Arztes unter dessen Verantwortung ausschließlich für einen bestimmten Patienten hergestellt, unter Ausschluss der Serienfertigung. Wie solche Produkte lizenziert werden, konnten wir aus dem Primärtext nicht bestätigen.
Andere asiatische Länder
Für Taiwan, Singapur, Thailand, Malaysia, Indonesien, Vietnam, die Philippinen, Israel, Saudi-Arabien oder die Vereinigten Arabischen Emirate konnten wir keine spezifischen Regelungen aus Primärquellen bestätigen.
Ozeanien
Australien
Die Therapeutic Goods Administration (TGA) hat am 25. Februar 2021 einen Rahmen für personalisierte Medizinprodukte eingeführt, mit Präzisierungen ab dem 20. August 2021.
- Er definiert vier Arten: Sonderanfertigungen, patientenangepasste Produkte, anpassbare Produkte und Produkte, die mit einem Medical Device Production System hergestellt werden.
- Sonderanfertigungen sind auf seltene Fälle beschränkt, in denen kein patientenangepasstes oder anpassbares Produkt geeignet ist. Sie sind von der Aufnahme in das Australian Register of Therapeutic Goods (ARTG) befreit, müssen der TGA aber gemeldet werden.
- Patientenangepasste Produkte müssen in das ARTG aufgenommen werden. Die Übergangsfrist für Produkte, die zuvor als Sonderanfertigungen geliefert wurden, endete am 1. November 2024.
Neuseeland: nicht geprüft.
Afrika
Für Südafrika, Ägypten, Nigeria, Kenia, Marokko oder andere afrikanische Länder konnten wir keine spezifischen Regelungen aus Primärquellen bestätigen.
Übersichtstabelle
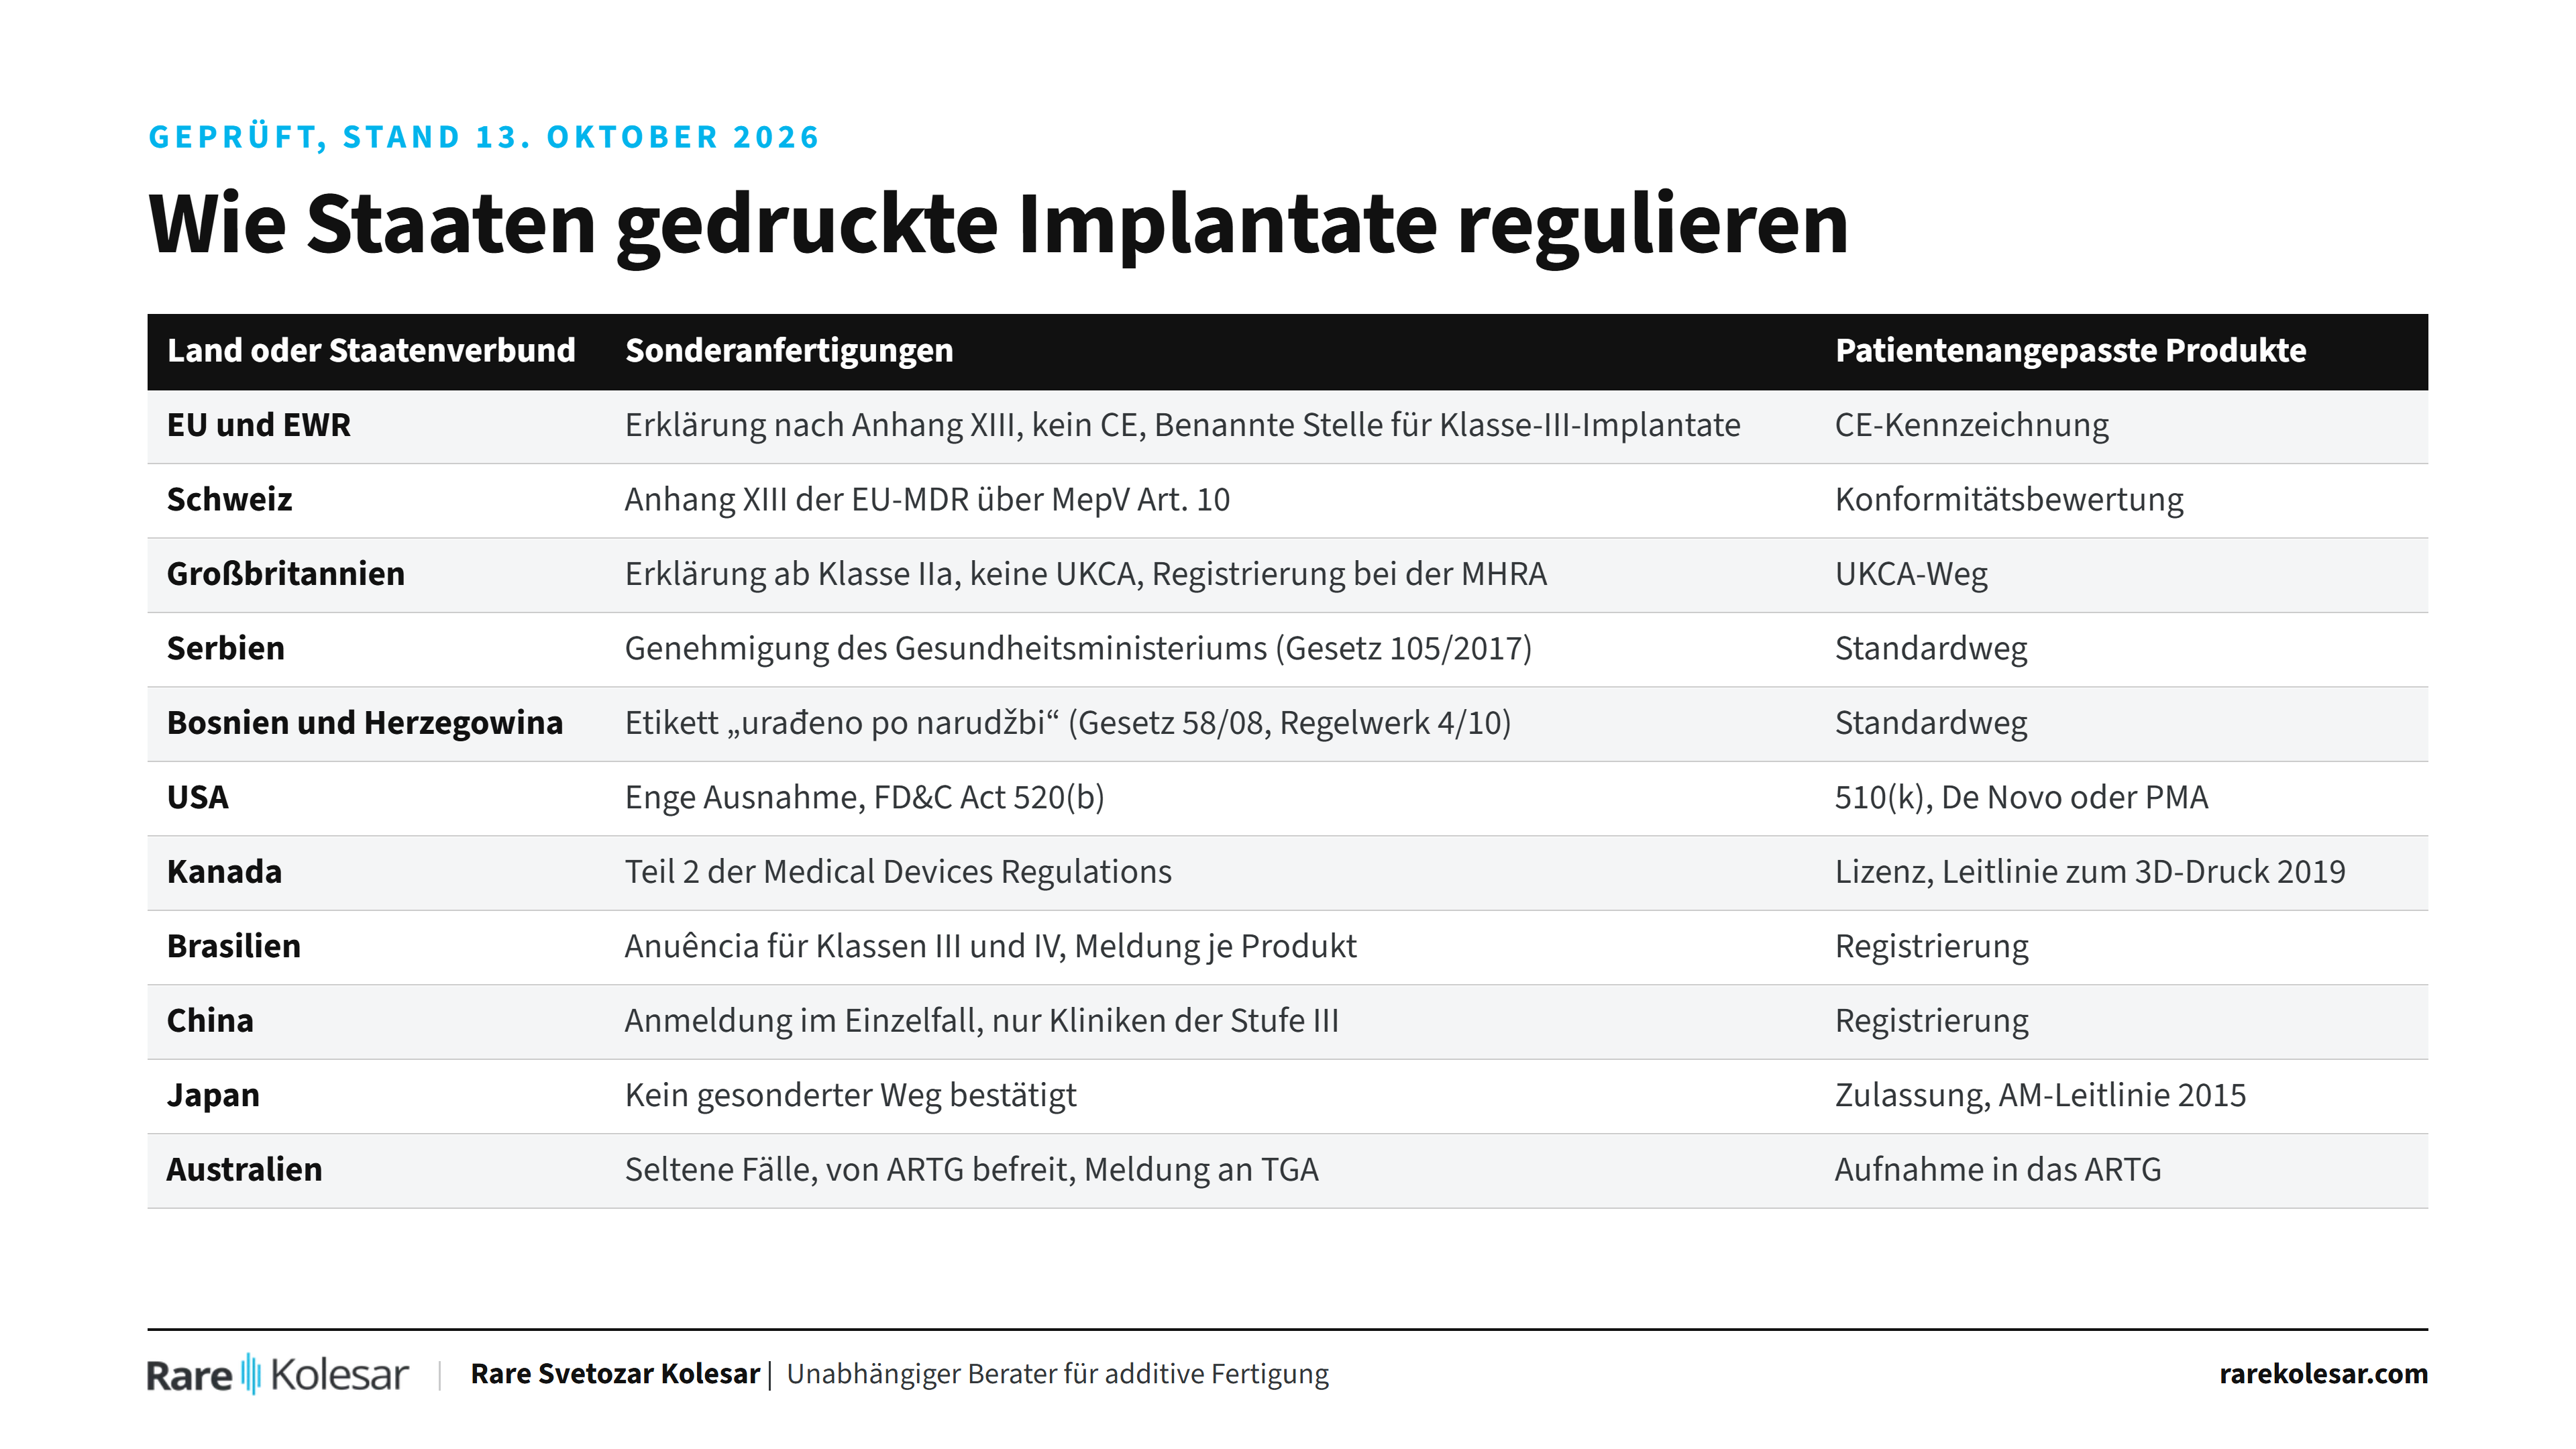
| Land oder Staatenverbund | Behörde | Weg für Sonderanfertigungen | Weg für patientenangepasste Produkte | Hauptquelle, Datum |
|---|---|---|---|---|
| EU und EWR (inkl. Rumänien, Kroatien, Slowenien) | Nationale Behörden, Benannte Stellen | Erklärung nach Anhang XIII, keine CE-Kennzeichnung; Benannte Stelle für implantierbare Produkte der Klasse III | CE-Kennzeichnung | MDR 2017/745, gilt seit 26. Mai 2021 |
| Schweiz | Swissmedic | Anhang XIII der EU-MDR über MepV Art. 10 | Konformitätsbewertung | MepV |
| Großbritannien | MHRA | Erklärung ab Klasse IIa, keine UKCA, Registrierung bei der MHRA | UKCA-Weg | UK MDR 2002, Leitlinie aktualisiert am 20. Juli 2026 |
| Serbien | Gesundheitsministerium, ALIMS | Genehmigung des Ministeriums für die Herstellung | Standardweg | Gesetz 105/2017, angewendet seit 1. Dezember 2018 |
| Bosnien und Herzegowina | ALMBIH | Etikett „urađeno po narudžbi“ | Standardweg | Gesetz 58/08, Regelwerk 4/10 |
| USA | FDA | Enge Ausnahme, 520(b) | 510(k), De Novo oder PMA | AM-Leitlinie 5. Dezember 2017 |
| Kanada | Health Canada | Teil 2 der Medical Devices Regulations | Lizenz, Leitlinie zum 3D-Druck | Leitlinie gültig ab 30. April 2019 |
| Brasilien | ANVISA | Anuência für Klassen III und IV, Meldung je Produkt | Registrierung | RDC 305/2019 |
| China | NMPA, NHC | Anmeldung im Einzelfall, nur Kliniken der Stufe III | Registrierung | Provisions in Kraft seit 1. Januar 2020 |
| Japan | MHLW, PMDA | Kein gesonderter Weg bestätigt | Zulassung, AM-Leitlinie als Referenz | Notification 0925 No. 1, 25. September 2015 |
| Südkorea | MFDS | Keine gesetzliche Definition (Stand 2018) | Zulassung, MFDS-Richtlinie | IMDRF-Präsentation, März 2018 |
| Indien | CDSCO | Definiert, Rule 3(r); Lizenzierung nicht bestätigt | Nicht bestätigt | Medical Devices Rules 2017 |
| Australien | TGA | Seltene Fälle, von ARTG befreit, Meldung | Aufnahme in das ARTG | Rahmen seit 25. Februar 2021 |
Was das in der Praxis bedeutet
- Erst die Kategorie festlegen, dann den Werkstoff. Ein Planungsmodell, das nie in das sterile Feld gelangt, eine chirurgische Schablone und ein dauerhaftes Implantat sind drei verschiedene regulatorische und biologische Situationen.
- Wiederholte Arbeit ist selten eine Sonderanfertigung. Wenn eine Klinik oder ein Unternehmen regelmäßig dieselbe Art von Implantat mit einem festgelegten Arbeitsablauf druckt, sehen die Behörden darin in der Regel ein patientenangepasstes Produkt.
- Der Arbeitsablauf ist das Produkt. Die 2024 in den USA bekannt gegebene Freigabe umfasste Software, Drucker und Werkstoff als ein System. Wird ein Element geändert, ändert sich, was validiert wurde.
- Die Biokompatibilität folgt dem fertigen Bauteil. Unabhängig vom Weg müssen die Nachweise das Produkt so beschreiben, wie es den Patienten erreicht.
Häufig gestellte Fragen
Ist jedes 3D-gedruckte Implantat eine Sonderanfertigung? Nein. In der EU, in Großbritannien, der Schweiz, den USA, Kanada, China, Brasilien und Australien sind Produkte, die innerhalb eines validierten Konstruktionsrahmens an die Anatomie eines Patienten angepasst werden, patientenangepasst und durchlaufen den Standardweg. Die Sonderanfertigung ist einer schriftlichen Verordnung für einen Patienten vorbehalten.
Braucht eine Sonderanfertigung Nachweise zur Biokompatibilität? Ja. Sie muss weiterhin die allgemeinen Sicherheits- und Leistungsanforderungen (EU, Schweiz) bzw. die grundlegenden Anforderungen (Großbritannien, Serbien, Brasilien) erfüllen, zu denen die biologische Sicherheit gehört.
Darf eine Klinik in der EU Implantate für ihre eigenen Patienten drucken? Nach Artikel 5 Absatz 5 der MDR darf sie das, wenn das Produkt innerhalb der Einrichtung bleibt, die Klinik ein geeignetes Qualitätsmanagementsystem betreibt und begründet, dass kein gleichwertiges Produkt auf dem Markt den Bedarf deckt. MDCG 2023-1 erläutert die Voraussetzungen.
Welche Ausgabe der ISO 10993-1 gilt? ISO 10993-1:2025 hat die Ausgabe von 2018 am 18. November 2025 ersetzt. Die FDA hat sie am 25. Mai 2026 teilweise anerkannt und lässt eine Übergangsfrist zu. Prüfen Sie, welche Ausgabe Ihre Benannte Stelle oder Behörde für Ihre Einreichung erwartet.
Ist die Regulierung in Serbien dieselbe wie in der EU? Noch nicht. Das serbische Gesetz über Medizinprodukte von 2017 folgt den früheren EU-Richtlinien, nicht der MDR. Das Konzept der Sonderanfertigung existiert, und das serbische Gesundheitsministerium genehmigt deren Herstellung.
Quellen
Normen und Internationales - ISO 10993-1:2025, ISO-Katalog: https://www.iso.org/standard/10993-1 - IMDRF/PMD WG/N58 FINAL:2020, Personalized Medical Devices, Regulatory Pathways: https://www.imdrf.org/sites/default/files/docs/imdrf/final/technical/imdrf-tech-200318-pmd-rp-n58.pdf - IMDRF, Update der Arbeitsgruppe Personalized Medical Devices, März 2018: https://www.imdrf.org/sites/default/files/docs/imdrf/final/meetings/imdrf-meet-180321-china-presentation-working-group-update-pmd.pdf - NAMSA, The FDA's Recognition of ISO 10993-1:2025, 2026: https://namsa.com/resources/blog/fda-recognition-iso-10993-12025/
Europa - Verordnung (EU) 2017/745 (MDR): https://eur-lex.europa.eu/eli/reg/2017/745/oj - MDCG 2021-3, Questions and Answers on Custom-Made Devices: https://health.ec.europa.eu/document/download/385d7e20-d8b5-49d0-abd7-8daf269bf1b8_en - MDCG 2023-1, Ausnahme für Gesundheitseinrichtungen: https://health.ec.europa.eu/system/files/2023-01/mdcg_2023-1_en.pdf - Universitätsklinikum Parma, Diagnostics 2025: https://www.ncbi.nlm.nih.gov/pmc/articles/PMC11719810/ - Schweizerische Medizinprodukteverordnung, Artikel 10: https://lawbrary.ch/law/art/MEPV-v2023.09-en-art-10 - MHRA, Custom-made devices in Great Britain: https://www.gov.uk/government/publications/custom-made-medical-devices/custom-made-devices-in-great-britain - Serbien, Zakon o medicinskim sredstvima: https://www.paragraf.rs/propisi/zakon-o-medicinskim-sredstvima.html - BDK Advokati, The New Medical Devices Act in Serbia, 2019: https://bdkadvokati.com/the-new-medical-devices-act-in-serbia - Bosnien und Herzegowina, Gesetz 58/08: https://fuzip.gov.ba/wp-content/uploads/2022/11/Zakon_o_lijekovima_i_medicinskim_sredstvima_sl_glasnik_bih_broj_58_2008.pdf - Bosnien und Herzegowina, Regelwerk 4/10: https://sluzbenilist.ba/page/akt/G6iS6vOUz88= - OHR und EU zum Gesetz der Republika Srpska: https://www.eeas.europa.eu/delegations/bosnia-and-herzegovina/ohr-i-eu-o-zakonu-o-lijekovima-i-medicinskim-sredstvima_bs
Nordamerika - FDA, Technical Considerations for Additive Manufactured Medical Devices, 2017: https://www.federalregister.gov/documents/2017/12/05/2017-26196/technical-considerations-for-additive-manufactured-medical-devices-guidance-for-industry-and-food - FDA, Use of ISO 10993-1, 2023: https://www.govinfo.gov/content/pkg/FR-2023-09-08/html/2023-19402.htm - MassDevice, FDA clears 3D printed PEEK cranial implant system, 15. April 2024: https://www.massdevice.com/fda-clears-cranial-implant-3d-systems/ - Health Canada, Supporting Evidence for Implantable Medical Devices Manufactured by 3D Printing: https://www.canada.ca/en/health-canada/services/drugs-health-products/medical-devices/application-information/guidance-documents/3d-licensing-requirements/document.html
Süd- und Mittelamerika - ANVISA, RDC 305/2019: https://bvsms.saude.gov.br/bvs/saudelegis/anvisa/2019/rdc0305_24_09_2019.pdf - ClinicalTrials.gov NCT06782711: https://clinicaltrials.gov/study/NCT06782711
Asien und Ozeanien - CMS, Highlights on China's regulations on customized medical devices: https://cms.law/en/chn/publication/highlights-on-recent-regulations-on-customized-medical-devices - MHLW Notification 0925 No. 1, orthopädische Sonderanfertigungen durch additive Fertigung: https://dmd.nihs.go.jp/jisedai/tsuuchi/3D%20Additive%20Manufacturing%20Technology-Based,%20Custom-made%20Orthopedic%20Implants%20Produced%20from%20Patients%E2%80%99%20Image%20Data.pdf - Indien, Medical Devices Rules 2017: https://cdsco.gov.in/opencms/resources/UploadCDSCOWeb/2022/m_device/mdr,%202017%20(1).pdf - TGA, Regulatory framework for personalised medical devices, FAQ: https://www.tga.gov.au/how-we-regulate/manufacturing/manufacture-medical-device/manufacture-specific-types-medical-devices/personalised-medical-devices/regulatory-framework-personalised-medical-devices-frequently-asked-questions